CHARMM es un programa de simulación molecular enfocado en sistemas de muchas partículas, especialmente biológicos como proteínas, ácidos nucleicos, lípidos y carbohidratos. También se aplica al diseño de materiales inorgánicos. El software opera en entornos de solución, cristales y membranas, permitiendo analizar la estructura y dinámica de estas macromoléculas con detalle atómico.
Alternativas a CHARMM
13 alternativas
Sobre CHARMM
Su funcionamiento se basa en un conjunto de funciones de energía y métodos de muestreo mejorado. Incorpora herramientas de construcción de modelos y análisis, además de soporte para técnicas multiescala que combinan diferentes niveles de descripción física. CHARMM destaca por su rendimiento en plataformas paralelas y GPUs, facilitando el manejo de simulaciones complejas. Está mantenido activamente por un grupo de desarrolladores liderados por Martin Karplus.
Entre sus capacidades principales se encuentran:
Funciones de energía para modelar interacciones en sistemas biológicos y materiales.
Muestreo mejorado para explorar espacios de configuración más amplios.
Técnicas multiescala que integran métodos QM/MM y MM/CG.
Modelos de solvente implícito para simplificar el entorno de la simulación.
Herramientas de análisis para procesar los resultados de las simulaciones.
CHARMM se distribuye sin coste para usuarios académicos y sin fines de lucro.
LAMMPS es un simulador de dinámica molecular clásica diseñado específicamente para el modelado de materiales. Su nombre es un acrónimo de Large-scale Atomic/Molecular Massively Parallel Simulator, lo que refleja su capacidad para ejecutar simulaciones a gran escala. El software permite modelar átomos o, de forma más general, actuar como un simulador de partículas paralelo a escala atómica, mesoscópica o de continuo.
Frente a CHARMM: se puede instalar en un servidor propio y admite plugins.
NAMD es un software de dinámica molecular diseñado para la simulación de alto rendimiento de grandes sistemas biomoleculares. Desarrollado por la Universidad de Illinois, se basa en objetos paralelos Charm++ y está optimizado para escalarse desde cientos hasta más de 500.000 núcleos de procesamiento en las simulaciones más complejas. El programa permite configurar simulaciones y analizar trayectorias utilizando gráficos moleculares, manteniendo compatibilidad de archivos con otros formatos estándar como AMBER, CHARMM y X-PLOR.
Frente a CHARMM: se puede instalar en un servidor propio.
GROMACS es una suite de software libre y de código abierto diseñada para realizar simulaciones de dinámica molecular de alto rendimiento. Su enfoque principal se centra en el estudio de sistemas biológicos complejos, específicamente proteínas, lípidos y ácidos nucleicos, permitiendo analizar su comportamiento y interacciones a nivel atómico.
Frente a CHARMM: se puede instalar en un servidor propio y es ligera.
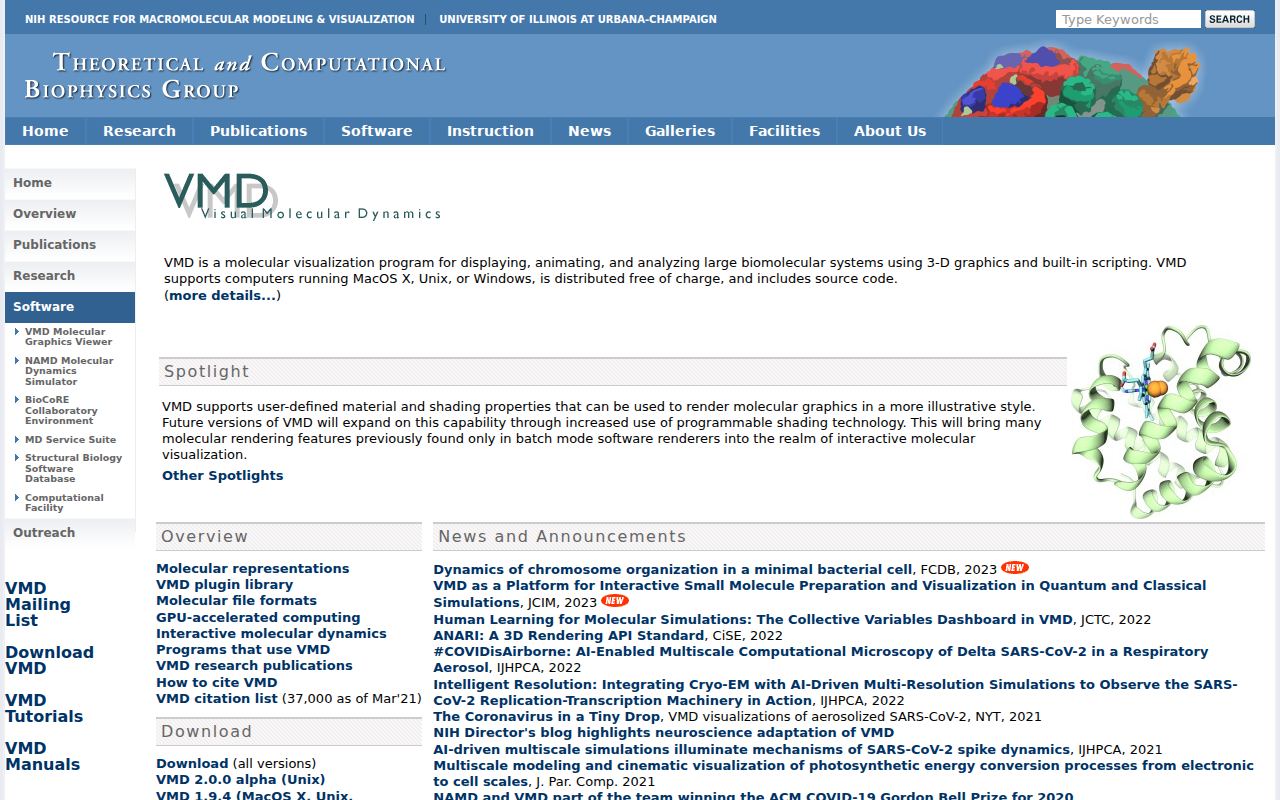
Visual Molecular Dynamics (VMD) es un programa de visualización molecular diseñado para la representación, animación y análisis de grandes sistemas biomoleculares. Utiliza gráficos 3D y un sistema de scripting integrado para permitir la inspección detallada de estructuras como proteínas, virus o membranas. La herramienta está desarrollada por la Universidad de Illinois en Urbana-Champaign y se distribuye de forma gratuita, incluyendo el código fuente, lo que facilita su uso en entornos académicos y de investigación.
RealFlow es un software de simulación de fluidos y fenómenos multiphysics diseñado para flujos de trabajo profesionales en gráficos por computadora. Se posiciona como una herramienta estándar de la industria para generar efectos realistas en cine y animación, destacando por su compatibilidad con las principales plataformas 3D del mercado.
PyMOL es un sistema de visualización molecular desarrollado por Schrödinger, diseñado para la investigación en biología estructural. Permite cargar, manipular y visualizar moléculas desde diversos formatos y fuentes de datos, incluyendo cristalografía, resonancia magnética nuclear y microscopía electrónica. El software combina una interfaz gráfica con un motor de scripting basado en Python, lo que facilita tanto el control manual como la automatización de tareas complejas.
Frente a CHARMM: es de pago, admite plugins y existe desde 2010.
code_saturne es un paquete de software libre para dinámica de fluidos computacional (CFD), desarrollado por la división de I+D de Électricité de France (EDF) y publicado bajo licencia GNU GPL desde 2007. Utiliza un método de volúmenes finitos co-localizado para resolver problemas de flujo incompresible o dilatable, con o sin turbulencia, e incluye la transferencia de calor.
Frente a CHARMM: es de código abierto (CHARMM no), se puede instalar en un servidor propio, admite plugins y existe desde 1997.
Avogadro es una herramienta de edición y visualización molecular de código abierto, diseñada para uso en química computacional, modelado molecular, bioinformática y ciencia de materiales. Permite construir, modificar y analizar estructuras químicas, desde moléculas simples hasta cristales y biomoléculas, ofreciendo una interfaz intuitiva tanto para estudiantes como para investigadores avanzados.
Frente a CHARMM: es de código abierto (CHARMM no), admite plugins, es muy personalizable y existe desde 2012.
TDR Kotelnikov es un procesador de dinámica de banda ancha diseñado para ofrecer un control de rango dinámico de alta fidelidad con gran flexibilidad musical. Desarrollado por Tokyo Dawn Records, desciende de la familia de compresores TDR Feedback, heredando un esquema de control probado y algoritmos de alta precisión. Su firma sonora se describe como "sigilosa", capaz de manipular el rango dinámico de forma drástica mientras preserva el tono, el timbre y el punch de la señal original. El concepto es "orgullosamente digital", sin intentar emular dispositivos analógicos existentes.
EMBOSS (European Molecular Biology Open Software Suite) es un paquete de software de código abierto diseñado para el análisis de secuencias moleculares y otras tareas de bioinformática. Ofrece cientos de aplicaciones bien documentadas que permiten realizar análisis de alto rendimiento en biología molecular, tanto en línea de comandos como a través de interfaces gráficas.
Frente a CHARMM: se puede instalar en un servidor propio y es ligera.
TDR Molotok es un procesador de dinámica diseñado para añadir color musical a las grabaciones. Funciona como una versión simplificada de Molot GE, ofreciendo un rango amplio de comportamientos de compresión sin emular dispositivos vintage específicos, aunque inspirado en sus peculiaridades sonoras. Está orientado a realzar el impacto en percusión, dar cuerpo a voces o mejorar registros de guitarra y bajo.
Frente a CHARMM: no muestra anuncios y tiene una interfaz sencilla.
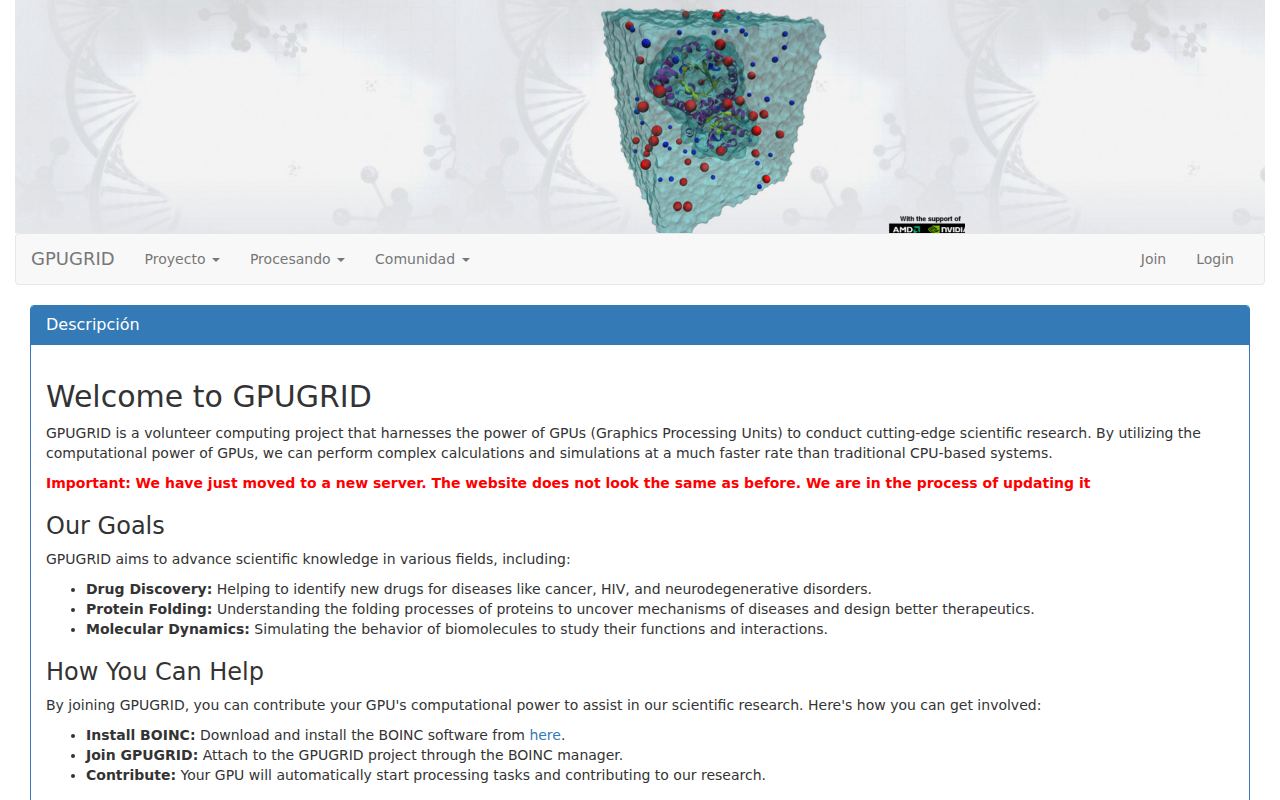
GPUGrid.net es un proyecto de computación voluntaria que aprovecha la potencia de las unidades de procesamiento gráfico (GPU) para ejecutar cálculos científicos complejos. Se basa en la plataforma BOINC, lo que permite a los usuarios contribuir con sus recursos de hardware a la investigación en biología molecular, descubrimiento de fármacos y dinámica de proteínas.
Frente a CHARMM: está centrada en la privacidad y se usa sin registrarse.
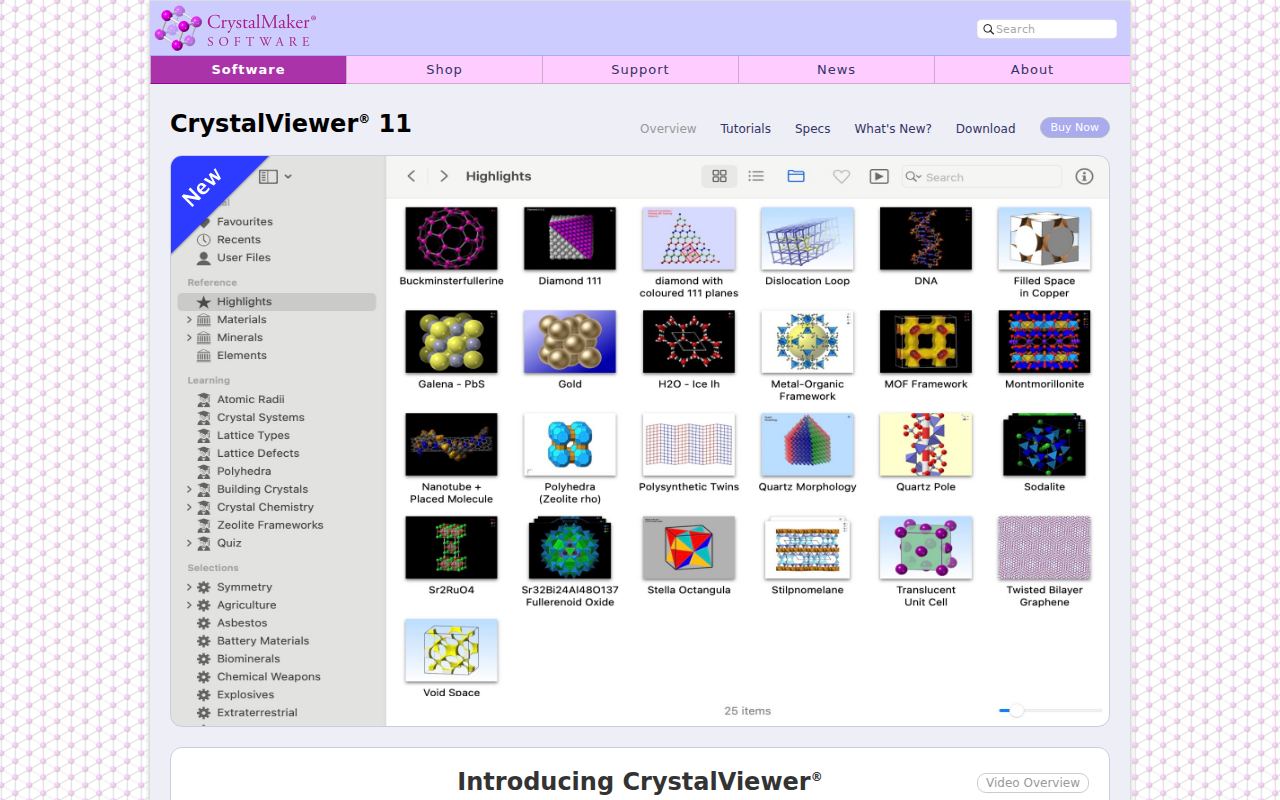
CrystalViewer es una aplicación para macOS diseñada para visualizar estructuras cristalinas y moleculares en tres dimensiones. Se centra en la educación y la exploración científica mediante una biblioteca curada de más de 1400 estructuras anotadas, junto con una colección específica de alrededor de 600 minerales. La interfaz, basada en un sistema de álbumes fotográficos con gráficos Retina, permite interactuar con los modelos mediante rotación, escalado y medición en tiempo real.
Frente a CHARMM: es de pago y tiene una interfaz sencilla.
Hay 13 alternativas a CHARMM para Windows, Mac y Linux. La mejor alternativa gratuita es LAMMPS. Si prefieres el código abierto, prueba code_saturne. Otras opciones destacadas: NAMD, GROMACS y Visual Molecular Dynamics. Actualizado en noviembre de 2026.








 Estados Unidos
 Francia
 UE